EUROPEISKA
KOMMISSIONEN
Bryssel den 23.1.2024
COM(2024) 43 final
2024/0021 (COD)
Förslag till
EUROPAPARLAMENTETS OCH RÅDETS FÖRORDNING
om ändring av förordningarna (EU) 2017/745 och (EU) 2017/746 vad gäller ett gradvist införande av Eudamed, en informationsskyldighet vid leveransavbrott och övergångsbestämmelser för vissa medicintekniska produkter för in
(Text av betydelse för EES)
| SV | SV |
MOTIVERING
1.BAKGRUND TILL FÖRSLAGET
• Motiv och syfte med förslaget
1
2
3
4
5
Genom Europaparlamentets och rådets förordning (EU) 2017/745 (förordningen om medicintekniska produkter)1 och förordning (EU) 2017/746 (förordningen om medicintekniska produkter för in
Förordningen om medicintekniska produkter blev tillämplig den 26 maj 20213. Den övergångsperiod som föreskrevs i artikel 120 har förlängts genom förordning (EU) 2023/6074 och löper ut antingen den 31 december 2027 eller den 31 december 2028, beroende på produktens riskklass och på vissa villkor.
Förordningen om medicintekniska produkter för in
Detta förslag till riktade ändringar hanterar två brådskande frågor. För det första syftar det till att ytterligare förlänga övergångsperioden för vissa medicintekniska produkter för in
Europaparlamentets och rådets förordning (EU) 2017/745 av den 5 april 2017 om medicintekniska produkter, om ändring av direktiv 2001/83/EG, förordning (EG) nr 178/2002 och förordning (EG) nr 1223/2009 och om upphävande av rådets direktiv 90/385/EEG och 93/42/EEG (EUT L 117, 5.5.2017, s. 1).
Europaparlamentets och rådets förordning (EU) 2017/746 av den 5 april 2017 om medicintekniska produkter för in
Genom Europaparlamentets och rådets förordning (EU) 2020/561 av den 23 april 2020 om ändring av förordning (EU) 2017/745 om medicintekniska produkter vad gäller tillämpningsdatum för vissa bestämmelser (EUT L 130, 24.4.2020, s. 18) senarelades tillämpningsdatumet för förordning (EU) 2017/745 från den 26 maj 2020 till den 26 maj 2021 på grund av
Europaparlamentets och rådets förordning (EU) 2023/607 av den 15 mars 2023 om ändring av förordningarna (EU) 2017/745 och (EU) 2017/746 vad gäller övergångsbestämmelser för vissa medicintekniska produkter och medicintekniska produkter för in
Europaparlamentets och rådets förordning (EU) 2022/112 av den 25 januari 2022 om ändring av förordning (EU) 2017/746 vad gäller övergångsbestämmelser för vissa medicintekniska produkter för in
| SV | 1 | SV |
6
7
8
9
10
särskilt på produkter i en högre riskklass, som till exempel används för att testa för infektioner i blod eller donerade organ eller för blodgruppsbestämning vid transfusioner.
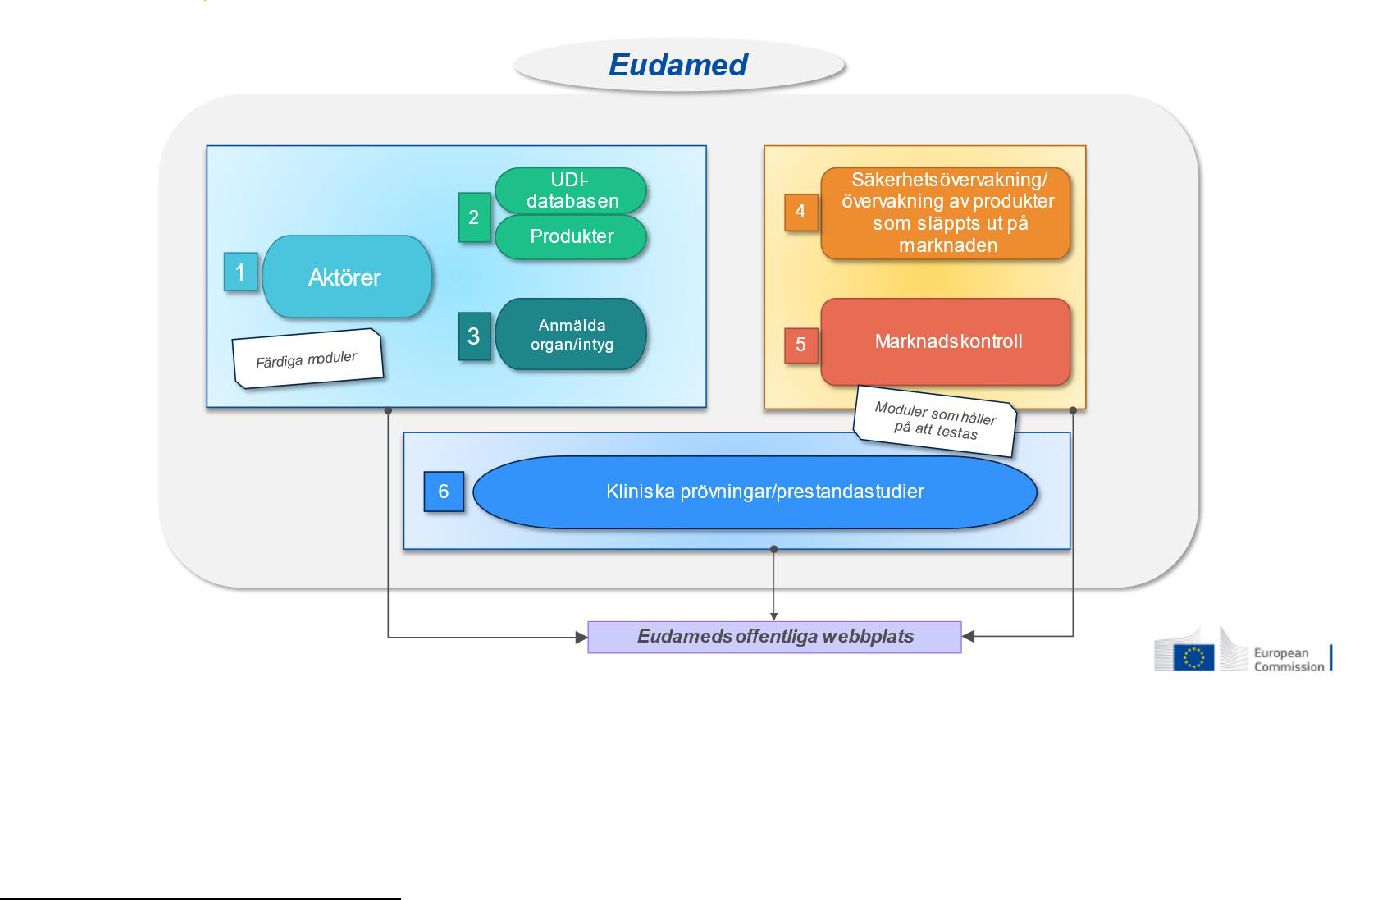
För det andra syftar förslaget till att möjliggöra ett gradvist införande av de redan utvecklade elektroniska systemen som är integrerade i Europeiska databasen för medicintekniska produkter (Eudamed), i stället för att skjuta upp den obligatoriska användningen av Eudamed till dess att den sista av de sex modulerna är färdiga. Användningen av Eudamed – särskilt dess system för registrering av ekonomiska aktörer, produkter och intyg – kommer att öka öppenheten och ge information om produkter på
Förslaget syftar även till att införa ett krav på att tillverkare gör en förhandsanmälan innan de avbryter leveransen av vissa kritiska medicintekniska produkter och medicintekniska produkter för in
a)Övergång för produkter till förordningen om medicintekniska produkter för in
Det finns många olika typer av medicintekniska produkter för in
Genom förordningen om medicintekniska produkter för in
Rohr,
Report”, PLOS ONE 11(3): e0149856 (2016).
Europaparlamentets och rådets direktiv 98/79/EG av den 27 oktober 1998 om medicintekniska produkter för in
MedTech Europe Survey Report – Analysing the availability of In vitro Diagnostic Medical Devices
(IVDs) in May 2022 when the new EU IVD Regulation applies,
Baserat på uppgifter från anmälda organ i oktober 2022.
Baserat på uppgifter från anmälda organ i oktober 2022.
| SV | 2 | SV |
11
12
13
Inom ramen för förordningen om medicintekniska produkter för in
Dessa siffror står i skarp kontrast till det låga antalet redan utfärdade intyg och pågående ansökningar inom ramen för förordningen om medicintekniska produkter för in
Det är fortfarande några år kvar av övergångsperioden för klasserna C, B och A (sterila produkter), men övergångsperioden för produkter i klass D löper ut den 26 maj 2025. Med tanke på det låga antalet intyg och ansökningar för produkter i klass D och hur lång tid det tar att genomföra bedömningen av överensstämmelse, vilket förklaras närmare nedan, finns det en hög risk för brist på många av dessa produkter. Produkter i klass D används till exempel för att testa för infektioner i blod eller donerade organ, för att testa patienter för livshotande infektionssjukdomar, eller för blodgruppsbestämning vid transfusioner. Det finns därför en hög risk för en folkhälsokris om en brist på sådana produkter skulle uppstå.
Så som förklaras ovan antog Europaparlamentet och rådet i januari 2022 en förordning om förlängning av övergångsperioderna på grund av effekterna av covid-
För närvarande finns det endast 12 anmälda organ13 utsedda enligt förordningen om medicintekniska produkter för in
Transition to the IVD Regulation – MedTech Europe Survey Results for October 2022,
Baserat på preliminära uppgifter från anmälda organ i december 2023.
Se förteckningen över utsedda anmälda organ i databasen Nando, EUROPA – European Commission – Growth – Regulatory policy - SMCS.
| SV | 3 | SV |
14
15
16
17
18
sektorn14. Tillgång till anmälda organ är dock fortfarande ett problem, särskilt för små och medelstora företag11.
Anmälda organ står också inför utmaningar på grund av de omfattande ändringar som införts genom förordningen om medicintekniska produkter för in vitro- diagnostik. De måste tillämpa nya krav för typer av produkter som de inte tidigare har hanterat. Tillverkarnas ansökningar är ofta av otillräcklig kvalitet, vilket gör att de anmälda organens bedömningar tar längre tid15. I juli 2023 var den genomsnittliga tiden för bedömningen av överensstämmelse, som omfattar både kvalitetsledningssystemet och bedömningen av teknisk dokumentation, cirka 18 månader15.
De anmälda organens totala kapacitet i EU är således begränsad, på grund av både det låga antalet anmälda organ och hindren för att de ska fungera effektivt och smidigt. Ytterligare övergångstid krävs för att kunna lösa detta kvarstående problem. Fler anmälda organ kommer att utses med tiden och behandlingen av ansökningar kommer att bli mer effektiv allt eftersom både tillverkare och anmälda organ får större erfarenhet av förordningen om medicintekniska produkter för in vitro- diagnostik. På kort sikt är det också viktigt att behålla förlängningen av övergångsperioderna per riskklass för att undvika flaskhalsar hos de anmälda organen.
Det förefaller även som om många tillverkare inte är tillräckligt förberedda för att kunna visa att kraven i förordningen om medicintekniska produkter för in vitro- diagnostik är uppfyllda. Detta kan ha många olika orsaker, bland annat de nya kravens komplexitet, bristen på erfarenhet av samarbete med anmälda organ och den fortlöpande utvecklingen av regelverket för medicintekniska produkter för in vitro- diagnostik, såsom det pågående utseendet av anmälda organ och – för produkter i klass D – antagandet av gemensamma specifikationer och utseendet av EU- referenslaboratorier. Cirka 90 % av alla företag som tillverkar medicintekniska produkter är små eller medelstora företag16, som kan ha särskilt svårt att hantera övergången. Fler och fler verktyg införs för att stödja tillverkare (särskilt små och medelstora företag), bland annat i) vägledning från samordningsgruppen för medicintekniska produkter och från anmälda organ, ii) webbinarier och utbildningar som skapas av anmälda organ, iii) strukturerade dialoger med anmälda organ17, och
iv)
I en undersökning av MedTech Europe rapporterade cirka 91 % av företagen att de hade gynnats av den ändring som infördes i början av 2022 av övergångsperioderna i förordningen om medicintekniska produkter för in
Notified bodies survey on certifications and applications, https://health.ec.europa.eu/system/files/2023- 11/md_nb_survey_certifications_applications_en.pdf.
Se åtgärd 15 i MDCG:s ståndpunktsdokument MDCG
| SV | 4 | SV |
Detta förslag syftar till att minska risken för brister på medicintekniska produkter för in
Behovet av ytterligare tid är mest akut för att minska bristen på produkter i klass D. De utgör cirka 4 % av marknaden16, men bedömningen av överensstämmelse för dem är intensiv på grund av kravet på bedömning av teknisk dokumentation för varje enskild produkt och, i förekommande fall, medverkan av de vetenskapliga organen (expertpanelen och
Förlängningen bör omfattas av villkor för att stödja övergången till förordningen om medicintekniska produkter för in
Slutligen står det klart att en förlängning av övergångsperioden endast är en lösning för att minska risken för brister på kort sikt. Den kommer inte att lösa de underliggande strukturella problemen med genomförandet av förordningen om medicintekniska produkter för in
b)Europeiska databasen för medicintekniska produkter (Eudamed)
I enlighet med artikel 33 i förordningen om medicintekniska produkter och artikel 30 i förordningen om medicintekniska produkter för in
| SV | 5 | SV |
19
20
system, inklusive
Tre
Användningen av Eudamed är dock avgörande för ett ändamålsenligt och effektivt genomförande av förordningarna om medicintekniska produkter och om medicintekniska produkter för in
UDI står för ”unik produktidentifiering”.
De elektroniska systemen för registrering av produkter och för
| SV | 6 | SV |
för de behöriga myndigheternas och kommissionens arbete med att övervaka marknaden. Införandet av Eudamed har även djupgående och positiva effekter när det gäller resursbesparingar för tillverkarna, eftersom det förhindrar flera registreringar eller dataöverföringar på nationell nivå. Detta förslag syftar till att möjliggöra ett gradvist genomförande av enskilda
Med beaktande av den försenade utvecklingen av modulen för kliniska prövningar/prestandastudier behöver även tidsplanen för tillämpningen av den samordnade bedömningen av kliniska prövningar och prestandastudier anpassas. Med bibehållande av det tillvägagångssätt som föreskrivs i förordningarna om medicintekniska produkter och om medicintekniska produkter för in
c)Förhandsanmälan om avbrott i leveransen av vissa medicintekniska produkter och medicintekniska produkter för in
Hälso- och sjukvårdspersonal, industrin och behöriga myndigheter har rapporterat att leveransen av många medicintekniska produkter och medicintekniska produkter för in
Detta förslag syftar till att införa en skyldighet för tillverkare att informera sin berörda behöriga myndighet och berörda hälso- och sjukvårdsinstitutioner innan de, tillfälligt eller permanent, upphör med leveransen av en kritisk produkt. Om tillverkarna inte levererar direkt till hälso- och sjukvårdsinstitutioner eller hälso- och sjukvårdspersonal bör de informera de berörda ekonomiska aktörerna i leveranskedjan, som sedan kan informera hälso- och sjukvårdsinstitutionerna. Denna mekanism kommer att göra det möjligt för myndigheten och hälso- och sjukvårdsinstitutionerna att överväga riskreducerande åtgärder för att säkerställa säkerhet och hälsa för patienter. I enlighet med artikel 105 i förordningen om medicintekniska produkter får samordningsgruppen för medicintekniska produkter besluta att tillhandahålla vägledning för att säkerställa ett effektivt och enhetligt genomförande av denna mekanism för förhandsanmälan.
•Förenlighet med befintliga bestämmelser inom området
Förslaget är förenligt med befintliga bestämmelser och pågående ickelagstiftningsåtgärder, som kommer att komplettera den föreslagna ändringen. För att avvärja risken för brister på medicintekniska produkter antog Europaparlamentet och rådet i mars 2023 förordning (EU) 2023/60721 för att förlänga övergångsperioden för
21Europaparlamentets och rådets förordning (EU) 2023/607 av den 15 mars 2023 om ändring av förordningarna (EU) 2017/745 och (EU) 2017/746 vad gäller övergångsbestämmelser för vissa
| SV | 7 | SV |
22
23
24
25
26
27
förordningen om medicintekniska produkter till och med den 31 december 2027 eller den 31 december 2028, beroende på produktens riskklass och på vissa villkor. Den 25 augusti 2022 godkände samordningsgruppen för medicintekniska produkter sitt ståndpunktsdokument MDCG
Den 1 december 2022 antog kommissionen två delegerade akter som flyttar fram tidpunkten för den första fullständiga nya bedömningen av anmälda organ26. Detta har frigjort kapacitet hos både utseende myndigheter och anmälda organ.
Arbete pågår för att genomföra de återstående åtgärder som förtecknas i MDCG
medicintekniska produkter och medicintekniska produkter för in
MDCG:s ståndpunktsdokument MDCG
MDCG
MDCG
MDCG
Exempelvis inom ramen för arbetsprogrammet för EU för hälsa 2022 som innehåller en inbjudan att lämna förslag som främjar kapacitetsuppbyggnad hos befintliga och nya anmälda organ, som underlättar små och medelstora företags och förstagångssökandes tillgång till anmälda organ och som ökar tillverkarnas förberedelsenivå (se
| SV | 8 | SV |
2. RÄTTSLIG GRUND, SUBSIDIARITETSPRINCIPEN OCH PROPORTIONALITETSPRINCIPEN
•Rättslig grund
Förslaget grundar sig på artiklarna 114 och 168.4 c i fördraget om Europeiska unionens funktionssätt
•Subsidiaritetsprincipen (för
Enligt subsidiaritetsprincipen får åtgärder på
•Proportionalitetsprincipen
Den föreslagna åtgärden på
Förslaget bevarar målet i förordningen om medicintekniska produkter för in vitro- diagnostik att säkerställa en hög säkerhets- och prestandanivå för produkterna genom att stärka de anmälda organens granskning av dem. Det ger den ytterligare tid som krävs för att bygga upp nödvändig kapacitet och sakkunskap för att uppnå detta mål, samtidigt som en hög skyddsnivå för folkhälsa och patientsäkerhet säkerställs.
Förslaget är proportionellt så till vida att det syftar till att lösa det identifierade problemet, dvs. att många befintliga medicintekniska produkter för in vitro- diagnostik kan försvinna från marknaden på grund av de anmälda organens brist på kapacitet och otillräckliga förberedelser hos tillverkarna. Därför är de föreslagna ändringarna av förordningen om medicintekniska produkter för in
28Termen ”äldre produkter” avser produkter som släppts ut på marknaden efter den dag då förordningen om medicintekniska produkter för in
| SV | 9 | SV |
(dvs. klass D) och produkter i en lägre riskklass (dvs. klass C, klass B och klass A [sterila produkter]), genom kortare övergångsperioder för produkter i en högre riskklass och längre perioder för produkter i en lägre riskklass. Syftet med detta tillvägagångssätt är att uppnå balans mellan de anmälda organens tillgängliga kapacitet och tillverkarnas förberedelsenivå, med en hög skyddsnivå för folkhälsan.
När det gäller Eudamed är förslaget proportionellt eftersom det gör det möjligt att snabbare uppnå målet att öka öppenheten i regelverket.
•Val av instrument
Den föreslagna akten är en förordning som ska antas av Europaparlamentet och rådet, eftersom de akter som ska ändras är förordningar som antagits av Europaparlamentet och rådet.
3.RESULTAT AV EFTERHANDSUTVÄRDERINGAR, SAMRÅD MED BERÖRDA PARTER OCH KONSEKVENSBEDÖMNINGAR
•Efterhandsutvärderingar/kontroller av ändamålsenligheten med befintlig lagstiftning
Med tanke på förslagets brådskande karaktär och de begränsade ändringarna som endast gäller det gradvisa införandet av Eudamed och förlängningen av övergångsperioderna för förordningen om medicintekniska produkter för in vitro- diagnostik, åtföljs det inte av en särskild konsekvensbedömning. En konsekvensbedömning gjordes redan i samband med utarbetandet av förslagen till förordningarna om medicintekniska produkter och om medicintekniska produkter för in
Synpunkter från medlemsstaternas myndigheter och berörda parter har inhämtats genom riktade diskussioner, främst vid möten i samordningsgruppen för medicintekniska produkter den
| SV | 10 | SV |
Kommissionen kommer att fortsätta att noga övervaka framstegen i genomförandet av förordningarna och de föreslagna ändringarnas konsekvenser. Den kommer också att samråda med samordningsgruppen för medicintekniska produkter och berörda parter om behovet av kompletterande åtgärder.
I enlighet med artikel 121 i förordningen om medicintekniska produkter och artikel 111 i förordningen om medicintekniska produkter för in
4.BUDGETKONSEKVENSER
Den föreslagna åtgärden har inga budgetkonsekvenser.
5.ÖVRIGA INSLAG
•Ingående redogörelse för de specifika bestämmelserna i förslaget Artikel 1: ändringar av förordningen om medicintekniska produkter
Genom artikel 1 införs en ny artikel 10a som innehåller en skyldighet för tillverkare att på förhand anmäla avbrott i leveransen av vissa kritiska medicintekniska produkter. Utöver anmälan till de berörda behöriga myndigheterna bör tillverkarna också informera hälso- och sjukvårdsinstitutioner eller hälso- och sjukvårdspersonal samt ekonomiska aktörer till vilka tillverkarna direkt levererar produkten. De berörda ekonomiska aktörerna bör lämna informationen nedströms i leveranskedjan tills den når hälso- och sjukvårdsinstitutionerna eller hälso- och sjukvårdspersonalen. Denna mekanism kommer att göra det möjligt för myndigheten och hälso- och sjukvårdsinstitutionerna att överväga riskreducerande åtgärder för att säkerställa säkerhet och hälsa för patienter.
Genom artikeln ändras också flera bestämmelser som rör Eudamed. Ändringarna av artikel 34.1 och 34.2 innebär att Eudamed inte längre blir obligatoriskt att använda först när alla dess moduler har förklarats fullt fungerande. Den nya ordalydelsen i bestämmelserna gör det i stället möjligt att gradvis genomföra enskilda Eudamedmoduler när de väl har granskats och förklarats fungerande.
Eftersom tillämpningen av den samordnade bedömningen av kliniska prövningar är beroende av att
| SV | 11 | SV |
Följaktligen ändras även de särskilda övergångsbestämmelserna om Eudamed i artiklarna 120.8, 122 och 123.3 för att möjliggöra en smidig gradvis övergång från flera registreringar i nationella databaser till en enda registrering i Eudamed. Ändringarna säkerställer att kraven på nationell registrering upphör att gälla när kraven på registrering i Eudamed börjar gälla. Ändringarna klargör dessutom vilka produkter och vilka intyg som måste registreras i Eudamed och när detta måste göras.
Artikel 2: ändringar av förordningen om medicintekniska produkter för in
Artikel 2 innehåller ändringar av förordningen om medicintekniska produkter för in
Dessutom ändras artikel 110.2 och 110.3 så att övergångsperioderna för förordningen om medicintekniska produkter för in
Genom ändringarna av artikel 110.3 förlängs övergångsperioderna för äldre produkter, dvs. sådana som omfattas av ett intyg eller en försäkran om överensstämmelse som utfärdats enligt rådets direktiv 98/79/EG före den 26 maj 2022. På grund av bestämmelsens längd ersätts punkt 3 med punkterna
Dessutom är tillämpningen av den förlängda övergångsperioden föremål för följande kumulativa villkor:
| SV | 12 | SV |
○Produkterna måste fortsätta att uppfylla kraven i direktiv 98/79/EG. Detta villkor ingår redan i den nuvarande artikel 110.3.
○Det har inte gjorts några väsentliga ändringar i produktens konstruktion och avsedda ändamål. Detta villkor ingår redan i den nuvarande artikel 110.3.
○Produkterna utgör inte en oacceptabel risk för patienternas, användarnas eller andra människors hälsa eller säkerhet, eller för andra aspekter av skyddet av folkhälsan. Begreppet oacceptabel risk för hälsa och säkerhet fastställs i artiklarna 89 och 90 i förordningen om medicintekniska produkter för in vitro- diagnostik. Det krävs ingen systematisk kontroll av produktens säkerhet, eftersom produkter som omfattas av ett intyg som utfärdats enligt direktiv 98/79/EG kommer att stå under lämplig övervakning av det organ som utfärdat intyget eller av ett anmält organ som utsetts enligt förordningen om medicintekniska produkter för in
○Senast den 26 maj 2025 har tillverkaren infört ett kvalitetsledningssystem i enlighet med artikel 10.8 i förordningen om medicintekniska produkter för in
○Senast den 26 maj 2025, den 26 maj 2026 eller den 26 maj 2027, beroende på riskklass, har tillverkaren eller en auktoriserad representant lämnat in en formell ansökan i enlighet med avsnitt 4.3 i bilaga VII till förordningen om medicintekniska produkter för in
De produkter som omfattas av ett intyg som utfärdats enligt direktiv 98/79/EG kommer även fortsättningsvis att vara föremål för lämplig övervakning av det anmälda organ som utfärdat intyget. Alternativt kan tillverkaren komma överens med ett anmält organ som utsetts enligt förordningen om medicintekniska produkter för in
| SV | 13 | SV |
bedömning av överensstämmelse i enlighet med förordningen om medicintekniska produkter för in
Artikel 3: ikraftträdande
I artikel 3 föreskrivs att förordningen träder i kraft samma dag som den offentliggörs och att tillämpningen av mekanismen för förhandsanmälan är senarelagd.
| SV | 14 | SV |
2024/0021 (COD)
Förslag till
EUROPAPARLAMENTETS OCH RÅDETS FÖRORDNING
om ändring av förordningarna (EU) 2017/745 och (EU) 2017/746 vad gäller ett gradvist
införande av Eudamed, en informationsskyldighet vid leveransavbrott och
övergångsbestämmelser för vissa medicintekniska produkter för in
(Text av betydelse för EES)
EUROPAPARLAMENTET OCH EUROPEISKA UNIONENS RÅD HAR ANTAGIT DENNA FÖRORDNING
med beaktande av fördraget om Europeiska unionens funktionssätt, särskilt artiklarna 114 och 168.4 c,
med beaktande av Europeiska kommissionens förslag,
efter översändande av utkastet till lagstiftningsakt till de nationella parlamenten, med beaktande av Europeiska ekonomiska och sociala kommitténs yttrande1, med beaktande av Regionkommitténs yttrande2,
i enlighet med det ordinarie lagstiftningsförfarandet, och av följande skäl:
(1)Genom Europaparlamentets och rådets förordningar (EU) 2017/7453 och (EU) 2017/7464 fastställs ett regelverk för att säkerställa att den inre marknaden för medicintekniska produkter och medicintekniska produkter för in
1
2
3
4
5
6
EUT C , , s. . EUT C , , s. .
Europaparlamentets och rådets förordning (EU) 2017/745 av den 5 april 2017 om medicintekniska produkter, om ändring av direktiv 2001/83/EG, förordning (EG) nr 178/2002 och förordning (EG) nr 1223/2009 och om upphävande av rådets direktiv 90/385/EEG och 93/42/EEG (EUT L 117, 5.5.2017, s. 1, ELI: http://data.europa.eu/eli/reg/2017/745/oj).
Europaparlamentets och rådets förordning (EU) 2017/746 av den 5 april 2017 om medicintekniska produkter för in
Rådets direktiv 90/385/EEG av den 20 juni 1990 om tillnärmning av medlemsstaternas lagstiftning om aktiva medicintekniska produkter för implantation (EGT L 189, 20.7.1990, s. 17, ELI: http://data.europa.eu/eli/dir/1990/385/oj).
Rådets direktiv 93/42/EEG av den 14 juni 1993 om medicintekniska produkter (EGT L 169, 12.7.1993, s. 1, ELI: http://data.europa.eu/eli/dir/1993/42/oj).
| SV | 15 | SV |
samt i Europaparlamentets och rådets direktiv 98/79/EG7, t.ex. övervakningen av anmälda organ, riskklassificering, förfaranden för bedömning av överensstämmelse, krav på klinisk evidens, säkerhetsövervakning och marknadskontroll. De innehåller även krav på upprättande av Europeiska databasen för medicintekniska produkter (Eudamed) i syfte att möjliggöra öppenhet och spårbarhet beträffande medicintekniska produkter och medicintekniska produkter för in
(2)Förordningarna (EU) 2017/745 och (EU) 2017/746 innehåller krav på att kommissionen upprättar, underhåller och förvaltar Eudamed, som består av sju sammankopplade elektroniska system. Fyra av dessa elektroniska system har redan utvecklats, och två ytterligare system förväntas bli färdiga under 2024. Utvecklingen av det elektroniska systemet för kliniska prövningar och prestandastudier har dock försenats kraftigt på grund av den tekniska komplexiteten i de krav och arbetsflöden som ska genomföras.
(3)I enlighet med förordningarna (EU) 2017/745 och (EU) 2017/746 börjar skyldigheterna och kraven med avseende på Eudamed tillämpas en viss tid efter det att kommissionen har kontrollerat att Eudamed är fullt fungerande och offentliggjort ett meddelande om detta. Den försenade utvecklingen av det sista elektroniska systemet hindrar därför den obligatoriska användningen av de elektroniska system som finns tillgängliga.
(4)Användningen av de elektroniska system som är eller snart blir färdiga skulle i stor utsträckning stödja ett ändamålsenligt och effektivt genomförande av förordningarna (EU) 2017/745 och (EU) 2017/746 och minska den administrativa bördan för de ekonomiska aktörerna. Ett gradvist införande av de enskilda elektroniska systemen i Eudamed bör därför tillåtas när deras funktion har kontrollerats i enlighet med förfarandet i förordning (EU) 2017/745.
(5)Med beaktande av det gradvisa införandet av Eudameds elektroniska system och för att undvika överlappande perioder för registrering i nationella databaser och i Eudamed bör datumen för tillämpning av skyldigheterna och kraven med avseende på Eudamed och datumen för tillämpning av motsvarande nationella registreringskrav på grundval av direktiven 90/385/EEG, 93/42/EEG och 98/79/EG anpassas.
(6)På grund av den försenade utvecklingen av det elektroniska systemet för kliniska prövningar och prestandastudier bör tidsplanen för tillämpningen av den samordnade bedömningen av kliniska prövningar och prestandastudier också anpassas, med bibehållande av tillvägagångssättet att medlemsstaterna först bör ha möjlighet att själva välja om de vill tillämpa den samordnade bedömningen innan den blir obligatorisk för alla medlemsstater.
(7)Trots ökningen av antalet anmälda organ som utsetts i enlighet med förordning (EU) 2017/746 är de anmälda organens totala kapacitet fortfarande inte tillräcklig för att säkerställa certifiering av det stora antal produkter som måste genomgå en bedömning av överensstämmelse som inbegriper ett anmält organ enligt den förordningen.
(8)Antalet ansökningar om bedömning av överensstämmelse som lämnats in av
tillverkare och antalet intyg som hittills utfärdats av anmälda organ visar att
7Europaparlamentets och rådets direktiv 98/79/EG av den 27 oktober 1998 om medicintekniska
produkter för in
| SV | 16 | SV |
övergången till förordning (EU) 2017/746 inte har fortlöpt på ett sätt som säkerställer en smidig övergång till de nya reglerna.
(9)Det är mycket sannolikt att många säkra och kritiska medicintekniska produkter för in
(10)För att säkerställa en hög skyddsnivå för folkhälsa och patientsäkerhet, se till att den inre marknaden fungerar smidigt samt skapa rättssäkerhet och undvika potentiella marknadsstörningar, är det därför nödvändigt att ytterligare förlänga övergångsperioderna i förordning (EU) 2017/746 för produkter som omfattas av intyg som utfärdats av anmälda organ i enlighet med direktiv 98/79/EG och för produkter som för första gången ska genomgå en bedömning av överensstämmelse som inbegriper ett anmält organ enligt förordning (EU) 2017/746. För att uppnå dessa mål bör den förlängda övergångsperioden gälla alla produktklasser, för att garantera en hanterbar fördelning av arbetsbördan för anmälda organ över tid och undvika hinder för certifieringsprocessen.
(11)Förlängningen bör vara tillräckligt lång för att ge tillverkarna och de anmälda organen den tid som krävs för att utföra de nödvändiga bedömningarna av överensstämmelse. Förlängningen bör syfta till att säkerställa en hög skyddsnivå för folkhälsan, inbegripet patientsäkerheten, och att undvika brister på medicintekniska produkter för in vitro- diagnostik som behövs för hälso- och sjukvården att fungera smidigt, utan att sänka de nuvarande kvalitets- eller säkerhetskraven.
(12)Förlängningen bör omfattas av vissa villkor för att säkerställa att endast produkter som är säkra och för vilka tillverkarna har vidtagit vissa åtgärder för att övergå till överensstämmelse med förordning (EU) 2017/746 kommer att kunna dra nytta av den ytterligare tiden.
(13)För att säkerställa en gradvis övergång till förordning (EU) 2017/746 bör den lämpliga övervakningen av produkter som omfattas av övergångsperioden överföras från det anmälda organ som utfärdade intyget i enlighet med direktiv 98/79/EG till ett anmält organ som utsetts enligt förordning (EU) 2017/746. Av rättssäkerhetsskäl bör det anmälda organ som utsetts enligt förordning (EU) 2017/746 inte ansvara för den bedömning av överensstämmelse och övervakning som utförs av det anmälda organ som utfärdade intyget.
(14)När det gäller den tid som krävs för att ge tillverkare och anmälda organ möjlighet att utföra bedömningar av överensstämmelse i enlighet med förordning (EU) 2017/746 av medicintekniska produkter för in
| SV | 17 | SV |
(15)Med beaktande av den inverkan som brister på vissa medicintekniska produkter kan ha på patientsäkerheten och folkhälsan bör en mekanism för förhandsanmälan införas för att göra det möjligt för särskilt behöriga myndigheter och hälso- och sjukvårdsinstitutioner att vid behov vidta riskreducerande åtgärder för att säkerställa säkerhet och hälsa för patienter. Om en tillverkare av någon anledning förväntar sig ett avbrott i leveransen av en medicinteknisk produkt eller en medicinteknisk produkt för in
(16)Förordningarna (EU) 2017/745 och (EU) 2017/746 bör därför ändras i enlighet med detta.
(17)Eftersom målen för denna förordning, nämligen att hantera risken för brister på medicintekniska produkter för in
| SV | 18 | SV |
(18)För att ge tillverkare och andra ekonomiska aktörer tid att anpassa sig till skyldigheten att informera om förväntade avbrott i leveransen av vissa produkter, är det lämpligt att skjuta upp tillämpningen av bestämmelserna om denna skyldighet.
HÄRIGENOM FÖRESKRIVS FÖLJANDE.
Artikel 1
Ändringar av förordning (EU) 2017/745
Förordning (EU) 2017/745 ska ändras på följande sätt:
(1)Följande artikel ska införas som artikel 10a:
”Artikel 10a
Skyldigheter vid avbrott i leveransen av vissa produkter
1.Om en tillverkare förväntar sig ett avbrott i leveransen av en produkt som inte är en specialanpassad produkt och om det rimligen kan förutses att detta avbrott kan resultera i allvarlig skada eller en risk för allvarlig skada för patienter eller folkhälsan i en eller flera medlemsstater, ska tillverkaren omedelbart informera den behöriga myndigheten i den medlemsstat där tillverkaren eller dennes auktoriserade representant är etablerad, samt de ekonomiska aktörer, hälso- och sjukvårdsinstitutioner och hälso- och sjukvårdspersonal till vilka tillverkaren direkt levererar produkten, om det förväntade avbrottet.
Den information som avses i första stycket ska, utom i undantagsfall, lämnas senast sex månader före det förväntade avbrottet. Den information som lämnas till den behöriga myndigheten ska innefatta skälen till avbrottet.
2.Den behöriga myndighet som har mottagit den information som avses i punkt 1 ska utan onödigt dröjsmål informera de behöriga myndigheterna i de andra medlemsstaterna och kommissionen om det förväntade avbrottet.
3.De ekonomiska aktörer som har mottagit information från tillverkaren i enlighet med punkt 1 ska utan onödigt dröjsmål informera alla andra ekonomiska aktörer, hälso- och sjukvårdsinstitutioner och hälso- och sjukvårdspersonal till vilka de direkt levererar produkten om det förväntade avbrottet.”
2.Artikel 34 ska ändras på följande sätt:
(a)I punkt 1 ska tredje meningen utgå.
(b)Punkt 2 ska ersättas med följande:
”2. Kommissionen ska underrätta samordningsgruppen för medicintekniska produkter när den, på grundval av oberoende revisionsrapporter, har kontrollerat att ett eller flera av de elektroniska system som avses i artikel
33.2fungerar och uppfyller de funktionsspecifikationer som utarbetats i enlighet med punkt 1 i denna artikel.”
3.Artikel 78.14 ska ersättas med följande:
”14. Alla medlemsstater ska vara skyldiga att tillämpa förfarandet i denna artikel från och med den dag som motsvarar fem år efter offentliggörandet av det
| SV | 19 | SV |
meddelande som avses i artikel 34.3 om att det elektroniska system som avses i artikel 33.2 e fungerar och uppfyller de funktionsspecifikationer som utarbetats i enlighet med artikel 34.1.
Före den dagen och tidigast sex månader efter dagen för offentliggörandet av det meddelande som avses i första stycket ska förfarandet i denna artikel endast tillämpas av de medlemsstater där den kliniska prövningen ska göras och som har samtyckt till det.”
4.Artikel 120 ska ändras på följande sätt:
a)Punkt 8 ska utgå.
b)Följande punkt ska läggas till som punkt 13:
”13. Artikel 10a ska gälla även för produkter som avses i punkterna 3, 3a och
3b i denna artikel.”
5.I artikel 122 första stycket ska första, andra, tredje och fjärde strecksatserna ersättas med följande:
”— artiklarna 8, 10, 10b.1 b och c, 10b.2 och 10b.3 i direktiv 90/385/EEG, artiklarna 10, 14a.1 c och d, 14a.2, 14a.3 och 15 i direktiv 93/42/EEG och de skyldigheter med avseende på säkerhetsövervakning och kliniska prövningar som avses i motsvarande bilagor till dessa direktiv, som i tillämpliga fall ska upphöra att gälla med verkan från och med det datum som anges i artikel 123.3 d i denna förordning när det gäller tillämpningen av skyldigheterna och kraven med avseende på de elektroniska system som avses i artikel 33.2 e och f,
— artiklarna 10a, 10b.1 a och 11.5 i direktiv 90/385/EEG, artiklarna 14.1, 14.2, 14a.1 a och b och 16.5 i direktiv 93/42/EEG och de skyldigheter med avseende på registrering av produkter och ekonomiska aktörer samt på anmälan om intyg som avses i motsvarande bilagor till dessa direktiv, som i tillämpliga fall ska upphöra att gälla med verkan från och med det datum som anges i artikel 123.3 d i denna förordning när det gäller tillämpningen av skyldigheterna och kraven med avseende på de elektroniska system som avses i artikel 33.2 a, c och d,”
6.Artikel 123.3 ska ändras på följande sätt:
a)Led d ska ändras på följande sätt:
i)I första stycket ska första meningen i inledningen ersättas med följande:
”Utan att det påverkar kommissionens skyldigheter i enlighet med artikel 34 ska skyldigheterna och kraven med avseende på de elektroniska system som avses i artikel 33.2 tillämpas från och med den dag som motsvarar sex månader efter offentliggörandet av det meddelande som avses i artikel 34.3 om att det berörda elektroniska systemet fungerar och uppfyller de funktionsspecifikationer som utarbetats i enlighet med artikel 34.1.”
ii)Följande strecksats ska införas efter tolfte strecksatsen:
”— Artikel 56.5.”
iii)Fjortonde strecksatsen ska ersättas med följande:
”— Artikel
78.14.”
| SV | 20 | SV |
iv)Andra stycket ska ersättas med följande:
”Fram till den dag då de bestämmelser som avses i första stycket i denna punkt börjar tillämpas ska motsvarande bestämmelser i direktiven 90/385/EEG och 93/42/EEG med avseende på information om rapportering om säkerhetsövervakning, kliniska prövningar, registrering av produkter och ekonomiska aktörer samt anmälan om intyg fortsätta att tillämpas.”
b)Led e ska ersättas med följande:
”e) Senast sex månader efter den dag som anges i led d i denna punkt ska tillverkarna säkerställa att den information som ska föras in i Eudamed i enlighet med artikel 29 förs in i det elektroniska system som avses i artikel 33.2 a, även avseende följande produkter, förutsatt att samma produkter också släpps ut på marknaden från och med den dag som anges i led d i denna punkt:
i)Produkter, utom specialanpassade produkter, av vilka tillverkaren har gjort en bedömning av överensstämmelse i enlighet med artikel 52.
ii)Produkter, utom specialanpassade produkter, som släpps ut på marknaden i enlighet med artikel 120.3, 120.3a eller 120.3b, såvida inte produkten, av vilken tillverkaren har gjort en bedömning av överensstämmelse i enlighet med artikel 52, redan
är registrerad i Eudamed.”
c)Följande led ska införas efter led e:
”ea) Senast tolv månader efter den dag som anges i led d i denna punkt ska de anmälda organen säkerställa att den information som ska föras in i Eudamed i enlighet med artikel 56.5 förs in i det elektroniska system som avses i artikel 33.2 d, även avseende de produkter som avses i led e i) i denna punkt. För dessa produkter ska endast det senaste relevanta intyget och, i tillämpliga fall, det anmälda organets beslut om detta intyg, föras in.
eb) Genom undantag från led d första stycket i denna punkt ska skyldigheterna att ladda upp sammanfattningen av säkerhet och klinisk prestanda i enlighet med artikel 32.1 och att underrätta de behöriga myndigheterna i enlighet med artikel 55.1 genom det elektroniska system som avses i artikel 33.2 d gälla de produkter som avses i led e i denna punkt när intyget förs in i Eudamed i enlighet med led ea i denna punkt.
ec) Utan att det påverkar tillämpningen av led d första stycket i denna punkt ska en tillverkare, när denne lämnar in en periodisk säkerhetsrapport i enlighet med artikel 86.2, rapporterar ett allvarligt tillbud eller en korrigerande säkerhetsåtgärd på marknaden i enlighet med artikel 87 eller lämnar in en trendrapport i enlighet med artikel 88 genom det elektroniska system som avses i artikel 33.2 f, också registrera den produkt som omfattas av den periodiska säkerhetsrapporten eller rapporten om säkerhetsövervakning i det elektroniska system som avses i artikel 33.2 a, utom om produkten släppts ut på marknaden i enlighet med direktiv 90/385/EEG eller direktiv 93/42/EEG.”
| SV | 21 | SV |
d)Led h ska utgå.
Artikel 2
Ändringar av förordning (EU) 2017/746
Förordning (EU) 2017/746 ska ändras på följande sätt:
(1)Följande artikel ska införas som artikel 10a:
”Artikel 10a
Skyldigheter vid avbrott i leveransen av vissa produkter
1.Om en tillverkare förväntar sig ett avbrott i leveransen av en produkt och om det rimligen kan förutses att detta avbrott kan resultera i allvarlig skada eller en risk för allvarlig skada för patienter eller folkhälsan i en eller flera medlemsstater, ska tillverkaren omedelbart informera den behöriga myndigheten i den medlemsstat där tillverkaren eller dennes auktoriserade representant är etablerad, samt de ekonomiska aktörer, hälso- och sjukvårdsinstitutioner och hälso- och sjukvårdspersonal till vilka denne direkt levererar produkten, om det förväntade avbrottet.
Den information som avses i första stycket ska, utom i undantagsfall, lämnas senast sex månader före det förväntade avbrottet. Den information som lämnas till den behöriga myndigheten ska innefatta skälen till avbrottet.
2.Den behöriga myndighet som har mottagit den information som avses i punkt 1 ska utan onödigt dröjsmål informera de behöriga myndigheterna i de andra medlemsstaterna och kommissionen om det förväntade avbrottet.
3.De ekonomiska aktörer som har mottagit information från tillverkaren i enlighet med punkt 1 ska utan onödigt dröjsmål informera alla andra ekonomiska aktörer, hälso- och sjukvårdsinstitutioner och hälso- och sjukvårdspersonal till vilka de direkt levererar produkten om det förväntade avbrottet.”
(2)Artikel 74.14 ska ersättas med följande:
”14. Alla medlemsstater ska vara skyldiga att tillämpa förfarandet i denna artikel från och med den dag som motsvarar fem år efter offentliggörandet av det meddelande som avses i artikel 34.3 i förordning (EU) 2017/745 om att det elektroniska system som avses i artikel 33.2 e i den förordningen fungerar och uppfyller de funktionsspecifikationer som utarbetats i enlighet med artikel 34.1 i den förordningen.
Före den dagen och tidigast sex månader efter dagen för offentliggörandet av det meddelande som avses i första stycket ska förfarandet i denna artikel endast tillämpas av de medlemsstater där prestandastudien ska göras och som har samtyckt till det.”
(3)Artikel 110 ska ändras på följande sätt:
(a)I punkt 2 ska andra stycket ersättas med följande:
”Intyg utfärdade av anmälda organ i enlighet med direktiv 98/79/EG från och med den 25 maj 2017 som fortfarande var giltiga den 26 maj 2022 och som inte därefter har återkallats ska fortsätta att gälla efter utgången av den period
| SV | 22 | SV |
som anges i intyget till och med den 31 december 2027. Intyg utfärdade av anmälda organ i enlighet med det direktivet från och med den 25 maj 2017 som fortfarande var giltiga den 26 maj 2022 och som har upphört att gälla före den [Publikationsbyrån: för in datum = dagen för denna ändringsförordnings ikraftträdande] ska anses vara giltiga till och med den 31 december 2027 endast om något av följande villkor är uppfyllt:
(a)Innan intyget upphör att gälla har tillverkaren och ett anmält organ undertecknat en skriftlig överenskommelse i enlighet med avsnitt 4.3 andra stycket i bilaga VII till denna förordning om bedömningen av överensstämmelse med avseende på den produkt som omfattas av det intyg som upphört att gälla eller en produkt som är avsedd att ersätta den produkten.
(b)En behörig myndighet i en medlemsstat har beviljat undantag från det tillämpliga förfarandet för bedömning av överensstämmelse i enlighet med artikel 54.1 i denna förordning eller har krävt att tillverkaren, i enlighet med artikel 92.1 i denna förordning, utför det tillämpliga förfarandet för bedömning av överensstämmelse.”
(b)Punkt 3 ska ersättas med följande:
”3. Med avvikelse från artikel 5 och under förutsättning att villkoren i punkt 3c i den här artikeln är uppfyllda får de produkter som avses i punkterna 3a och 3b i den här artikeln släppas ut på marknaden eller tas i bruk till och med de datum som anges i de punkterna.”
(c)Följande punkter ska införas som punkterna
”3a. Produkter med ett intyg som utfärdats i enlighet med direktiv 98/79/EG och som är giltigt i enlighet med punkt 2 i denna artikel får släppas ut på marknaden eller tas i bruk till och med den 31 december 2027.
3b. Produkter för vilka förfarandet för bedömning av överensstämmelse enligt direktiv 98/79/EG inte krävde medverkan av ett anmält organ, för vilka en försäkran om överensstämmelse upprättats före den 26 maj 2022 i enlighet med det direktivet och för vilka förfarandet för bedömning av överensstämmelse enligt denna förordning kräver medverkan av ett anmält organ, får släppas ut på marknaden eller tas i bruk till och med följande datum:
a)Den 31 december 2027 för produkter i klass D.
b)Den 31 december 2028 för produkter i klass C.
c)Den 31 december 2029 för produkter i klass B samt för produkter i klass A som släpps ut på marknaden i sterilt skick.
3c. Produkter som avses i punkterna 3a och 3b i denna artikel får släppas ut på marknaden eller tas i bruk till och med de datum som avses i de punkterna endast om följande villkor är uppfyllda:
a)Produkterna fortsätter att uppfylla kraven i direktiv 98/79/EG.
b)Det har inte gjorts några väsentliga ändringar i konstruktionen och det avsedda ändamålet.
| SV | 23 | SV |
c)Produkterna utgör inte en oacceptabel risk för patienternas, användarnas eller andra människors hälsa eller säkerhet, eller för andra aspekter av skyddet av folkhälsan.
d)Senast den 26 maj 2025 har tillverkaren infört ett kvalitetsledningssystem i enlighet med artikel 10.8.
e)Tillverkaren eller den auktoriserade representanten har lämnat in en formell ansökan till ett anmält organ i enlighet med avsnitt 4.3 första stycket i bilaga VII om bedömning av överensstämmelse för en produkt som avses i punkt 3a eller 3b i denna artikel eller för en produkt som är avsedd att ersätta den produkten, senast
i)den 26 maj 2025 för produkter som avses i punkterna 3a och 3b a,
ii)den 26 maj 2026 för produkter som avses i punkt 3b b,
iii)den 26 maj 2027 för produkter som avses i punkt 3b c.
f)Det anmälda organet och tillverkaren har undertecknat en skriftlig överenskommelse i enlighet med avsnitt 4.3 andra stycket i bilaga VII senast
i)den 26 september 2025 för produkter som avses i punkt 3b a,
ii)den 26 september 2026 för produkter som avses i punkt 3b b,
iii)den 26 september 2027 för produkter som avses i punkt 3b c.
3d. Med avvikelse från punkt 3 ska kraven i denna förordning med avseende på övervakning av produkter som släppts ut på marknaden, marknadskontroll, säkerhetsövervakning samt registrering av ekonomiska aktörer och av produkter tillämpas på de produkter som avses i punkterna 3a och 3b i denna artikel i stället för motsvarande krav i direktiv 98/79/EG.
3e. Utan att det påverkar tillämpningen av kapitel IV och punkt 1 i denna artikel ska det anmälda organ som utfärdat det intyg som avses i punkt 3a fortsätta att ansvara för lämplig övervakning med avseende på de tillämpliga kraven för de produkter för vilka det har utfärdat intyg, såvida inte tillverkaren ha kommit överens med ett anmält organ som utsetts i enlighet med artikel 42 om att detta organ ska utföra övervakningen.
Senast den 26 september 2025 ska det anmälda organ som har undertecknat den skriftliga överenskommelse som avses i punkt 3c f bli ansvarig för övervakningen med avseende på de produkter som omfattas av den skriftliga överenskommelsen. Om den skriftliga överenskommelsen omfattar en produkt som är avsedd att ersätta en produkt som har ett intyg som utfärdats i enlighet med direktiv 98/79/EG, ska övervakningen utföras med avseende på den produkt som ersätts.
Arrangemangen för överföring av övervakningen från det anmälda organ som utfärdat intyget till det anmälda organ som utsetts i enlighet med artikel 38 ska tydligt anges i en överenskommelse mellan tillverkaren, det anmälda organ som utsetts i enlighet med artikel 42 och, om möjligt, det anmälda organ som utfärdat intyget. Det anmälda organ som utsetts i enlighet med artikel 42 ska inte ansvara för den bedömning av
| SV | 24 | SV |
överensstämmelse som utförts av det anmälda organ som utfärdade intyget.”
(d)Punkt 8 ska utgå.
(e)Följande punkt ska läggas till som punkt 11:
”11. Artikel 10a ska gälla även för produkter som avses i punkterna 3, 3a och
3b i denna artikel.”
(4)Artikel 112 ska ändras på följande sätt:
(a)Första stycket ska ersättas med följande:
”Utan att det påverkar tillämpningen av artikel
(a)artiklarna 11, 12.1 c, 12.2 och 12.3 i direktiv 98/79/EG och de skyldigheter med avseende på säkerhetsövervakning och prestandastudier som avses i motsvarande bilagor till det direktivet, som i tillämpliga fall ska upphöra att gälla med verkan från och med det datum som anges i artikel 123.3 f i denna förordning när det gäller tillämpningen av skyldigheterna och kraven med avseende på de elektroniska system som avses i artikel 33.2 e och f i förordning (EU) 2017/745,
(b)artiklarna 10, 12.1 a och b samt 15.5 i direktiv 98/79/EG, och de skyldigheter med avseende på registrering av produkter och ekonomiska aktörer, och anmälan av intyg som avses i motsvarande bilagor till det direktivet, som i tillämpliga fall ska upphöra att gälla med verkan från och med det datum som anges i artikel 113.3 f i denna förordning när det gäller tillämpningen av skyldigheterna och kraven med avseende på de elektroniska system som avses i artikel 33.2 a, c och d i förordning (EU)
2017/745.”
(b)Andra stycket ska ersättas med följande:
”Vad gäller de produkter som avses i artikel
är nödvändigt för tillämpningen av de punkterna.”
(5)Artikel 113.3 ska ändras på följande sätt:
(a)Led a ska utgå.
(b)Led f ska ändras på följande sätt:
i)Första stycket ska ändras på följande sätt:
(1)Första meningen i inledningen ska ersättas med följande:
”Utan att det påverkar kommissionens skyldigheter i enlighet med artikel 34 i förordning (EU) 2017/745 ska skyldigheterna och kraven med avseende på de elektroniska system som avses i artikel 33.2 i den förordningen tillämpas från och med den dag som motsvarar sex månader efter offentliggörandet av de meddelanden som avses i artikel 34.3 i den förordningen om att det berörda
| SV | 25 | SV |
elektroniska systemet fungerar och uppfyller de funktionsspecifikationer som utarbetats i enlighet med artikel 34.1 i den förordningen.”
(2)Följande strecksats ska införas efter tionde strecksatsen:
”— Artikel 51.5.”
(3)Tolfte strecksatsen ska ersättas med följande:
”— Artikel
(4)Den sista strecksatsen ska ersättas med följande:
”— Artikel 110.3d.”
ii)Andra stycket ska ersättas med följande:
”Fram till den dag då de bestämmelser som avses i första stycket i denna punkt börjar tillämpas ska motsvarande bestämmelser i direktiv 98/79/EG med avseende på information om rapportering om säkerhetsövervakning, prestandastudier, registrering av produkter och ekonomiska aktörer samt anmälan om intyg fortsätta att tillämpas.”
(c)Följande led ska införas efter led f:
”fa) Senast sex månader efter den dag som anges i led f i denna punkt ska tillverkarna säkerställa att den information som ska föras in i Eudamed i enlighet med artikel 26 förs in i det elektroniska system som avses i artikel 33.2 a i förordning (EU) 2017/745, även avseende följande produkter, förutsatt att samma produkter också släpps ut på marknaden från och med den dag som anges i led f i denna punkt:
i)Produkter av vilka tillverkaren har gjort en bedömning av överensstämmelse i enlighet med artikel 48.
ii)Produkter som släpps ut på marknaden i enlighet med artikel 110.3, 110.3a eller 110.3b, såvida inte produkten, av vilken tillverkaren har gjort en bedömning av överensstämmelse i enlighet med artikel 48, redan är registrerad i Eudamed.
fb) Senast tolv månader efter den dag som anges i led f i denna punkt ska de anmälda organen säkerställa att den information som ska föras in i Eudamed i enlighet med artikel 51.5 i denna förordning förs in i det elektroniska system som avses i artikel 33.2 d i förordning (EU) 2017/745, även avseende de produkter som avses i led fa i) i denna punkt. För dessa produkter ska endast det senaste relevanta intyget och, i tillämpliga fall, det anmälda organets beslut om detta intyg, föras in.
fc) Genom undantag från led f första stycket i denna punkt ska skyldigheterna att ladda upp sammanfattningen av säkerhet och klinisk prestanda i enlighet med artikel 29.1 i denna förordning och att underrätta de behöriga myndigheterna i enlighet med artikel 50.1 i denna förordning genom det elektroniska system som avses i artikel 33.2 d i förordning (EU) 2017/745 gälla de produkter som avses i led fa i denna punkt när intyget förs in i Eudamed i enlighet med led fb i denna punkt.
| SV | 26 | SV |
fd) Utan att det påverkar tillämpningen av led f första stycket i denna punkt ska en tillverkare, när denne lämnar in en periodisk säkerhetsrapport i enlighet med artikel 81.2, rapporterar ett allvarligt tillbud eller en korrigerande säkerhetsåtgärd på marknaden i enlighet med artikel 82 eller lämnar in en trendrapport i enlighet med artikel 83 genom det elektroniska system som avses i artikel 33.2 f i förordning (EU) 2017/745, också registrera den produkt som omfattas av den periodiska säkerhetsrapporten eller rapporten om säkerhetsövervakning i det elektroniska system som avses i artikel 33.2 a i den förordningen, utom om produkten släppts ut på marknaden i enlighet med direktiv 98/79/EG.”
(d)Led g ska utgå.
(e)I led j ska datumet ”den 26 maj 2028” ersättas med ”den 31 december 2030”.
Artikel 3
Ikraftträdande
Denna förordning träder i kraft samma dag som den offentliggörs i Europeiska unionens officiella tidning.
Artiklarna 1.1 och 2.1 ska tillämpas från och med den [Publikationsbyrån: för in datumet = 6 månader efter denna ändringsförordnings ikraftträdande].
Denna förordning är till alla delar bindande och direkt tillämplig i alla medlemsstater. Utfärdad i Bryssel den
| På Europaparlamentets vägnar | På rådets vägnar |
| Ordförande | Ordförande |
| SV | 27 | SV |